Duas crianças com síndrome de Noonan podem ser tão diferentes que é difícil acreditar que têm o mesmo diagnóstico. Uma nasce com uma cardiopatia e traços faciais marcantes; a outra chega ao consultório aos 8 anos, só porque está sempre entre as menores da turma.
Essa variabilidade é uma das características centrais da síndrome, e é também o motivo pelo qual muitas famílias levam anos até chegar ao diagnóstico.
Estudo a síndrome de Noonan há mais de 15 anos. Com o grupo de Endocrinologia Genética da USP, construí as primeiras curvas de crescimento da síndrome baseadas apenas em pacientes com diagnóstico genético confirmado e estudei a resposta dessas crianças ao tratamento com hormônio do crescimento. Neste artigo, explico por que a síndrome se manifesta de formas tão diferentes e como ela afeta o crescimento.
O que é a síndrome de Noonan?
É uma condição genética que interfere no desenvolvimento de diversos órgãos e sistemas. Foi descrita na década de 1960 e é uma das síndromes genéticas mais comuns associadas à baixa estatura: estima-se que ocorra em 1 a cada 1.000 a 2.500 nascimentos.
Na maioria das vezes, a alteração genética surge pela primeira vez na própria criança, sem outros casos na família. Em parte dos pacientes, porém, ela é herdada de um dos pais, que muitas vezes só recebe o diagnóstico depois do filho.
A síndrome de Noonan faz parte de um grupo chamado RASopatias: condições causadas por alterações na via RAS/MAPK, um sistema de sinalização entre as células que controla crescimento, diferenciação e formação de diversos tecidos. Quando essa via funciona de forma alterada, vários órgãos podem ser afetados ao mesmo tempo.
Por que duas crianças podem ser tão diferentes?
É uma das perguntas que mais ouço das famílias, geralmente depois de pesquisarem na internet e encontrarem fotos de crianças que não se parecem com o próprio filho.
A resposta é que a síndrome não tem um único padrão de apresentação. Algumas crianças têm sinais evidentes desde o nascimento; outras, sinais discretos que aparecem ao longo da infância. Há adultos que só descobrem a síndrome quando um filho é diagnosticado.
Além disso, a aparência muda com a idade. Os traços faciais costumam ser mais evidentes na infância e se tornam mais sutis na adolescência e na vida adulta, o que dificulta o reconhecimento quando não há uma investigação direcionada.
Quais são os sinais mais frequentes?
- baixa estatura proporcional;
- cardiopatias congênitas, principalmente estenose pulmonar e cardiomiopatia hipertrófica;
- traços faciais característicos;
- pescoço curto ou alado;
- alterações do tórax, como pectus excavatum (afundado) e pectus carinatum (projetado para a frente);
- criptorquidia (testículo fora da bolsa) nos meninos;
- alterações da coagulação;
- dificuldades de aprendizagem ou atraso do desenvolvimento, em parte dos pacientes.
Nenhuma criança tem todos esses sinais, e a intensidade de cada um varia muito. Nenhum deles, isoladamente, confirma o diagnóstico: é a combinação que orienta a investigação.
O papel da genética: diagnóstico e variabilidade
Diferentes genes podem causar a síndrome. O mais frequente é o PTPN11, alterado em cerca de metade dos casos com diagnóstico molecular. Outros genes incluem SOS1, RAF1, KRAS, SHOC2, BRAF e RIT1, entre outros.
Isso ajuda a explicar a variabilidade: crianças com alterações em genes diferentes tendem a ter manifestações diferentes. Algumas têm comprometimento maior do crescimento; outras, maior envolvimento do coração.
Quando há suspeita clínica, o exame genético é a ferramenta para confirmar o diagnóstico e identificar qual gene está envolvido. Essa informação já não serve apenas para dar nome à síndrome: ela ajuda a prever quais manifestações são mais prováveis, a planejar o acompanhamento e a calibrar expectativas sobre o tratamento.
Um exame negativo, porém, não exclui o diagnóstico. Mesmo com as técnicas atuais, uma parcela dos pacientes com quadro clínico típico ainda fica sem a alteração genética identificada. Nesses casos, a avaliação clínica continua sendo decisiva.
Como a síndrome afeta o crescimento?
A maioria das crianças nasce com peso e comprimento normais. A desaceleração começa nos primeiros meses de vida e fica mais evidente ao longo da infância. Na puberdade, o estirão costuma ser menos intenso do que o habitual.
No estudo que publicamos em 2012, a altura adulta média foi de 157,4 cm nos homens e 148,4 cm nas mulheres. São médias: algumas pessoas com a síndrome ficam bem acima disso, outras abaixo.
Por que curvas de crescimento específicas fazem diferença
Durante muitos anos, o crescimento dessas crianças foi avaliado apenas com as curvas da população geral, nas quais quase todas aparecem abaixo do esperado. Isso dificulta responder à pergunta que realmente importa: essa criança está crescendo como se espera para a síndrome, ou há algo a mais?
Para responder a essa pergunta, construímos curvas de altura, peso e IMC específicas para a síndrome de Noonan, a partir de 137 pacientes brasileiros, todos com diagnóstico genético confirmado. Foram as primeiras curvas da síndrome construídas com esse critério. Na prática, elas permitem distinguir o padrão esperado de situações em que o crescimento está ainda mais comprometido e merece investigação adicional.
Esse estudo também mostrou que o gene faz diferença: pacientes com alterações em RAF1 e SHOC2 eram, em média, mais baixos, enquanto aqueles com alterações em SOS1 e BRAF tinham crescimento mais preservado. Alguns desses grupos eram pequenos, mas o padrão reforça o valor do diagnóstico molecular no acompanhamento.
Por que essas crianças crescem menos?
Na maioria dos casos, a produção de hormônio do crescimento (GH) é normal. O que muda é a resposta a ele.
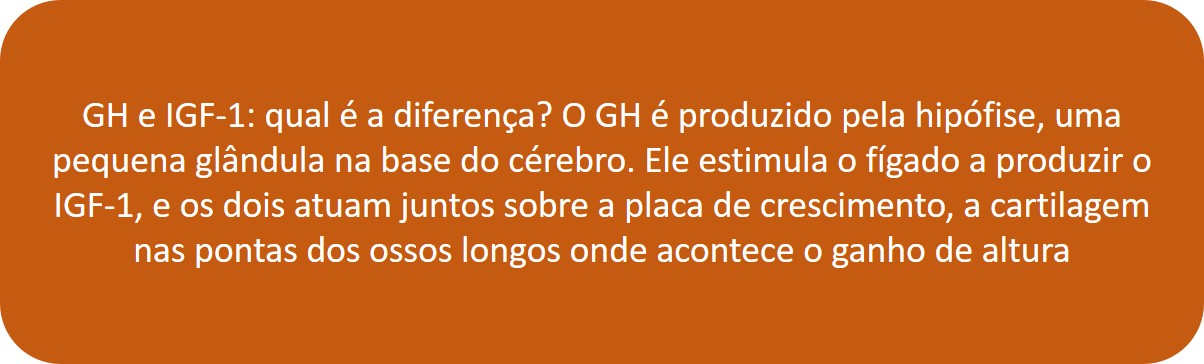
Na síndrome de Noonan, o organismo responde ao GH com menos eficiência, e o IGF-1 tende a ficar baixo, um fenômeno chamado insensibilidade parcial ao GH. Estudos experimentais sugerem, ainda, que a via RAS/MAPK atua diretamente na placa de crescimento, reduzindo a capacidade de crescimento dos ossos. A baixa estatura resulta da soma desses mecanismos.
Existe tratamento para ajudar a crescer?
Em muitos casos, sim. O hormônio do crescimento é o tratamento usado para crianças com síndrome de Noonan e baixa estatura, mesmo quando a produção de GH é normal. Os estudos mostram aumento consistente da velocidade de crescimento. Na altura adulta, o ganho médio relatado varia entre os estudos, de 0,6 a 1,4 desvio-padrão pelas curvas da população geral, aproximadamente 4 a 10 cm, com grande diferença entre uma criança e outra.
Em nosso estudo com pacientes com variantes no PTPN11, acompanhados até a altura adulta, o tratamento melhorou a altura final.
A indicação nunca é automática: depende do padrão de crescimento, da idade, da puberdade, da saúde do coração e, sempre que possível, do diagnóstico genético. Explico esses critérios em detalhe no artigo sobre deficiência de GH na síndrome de Noonan. [link interno]
O diagnóstico é o começo do acompanhamento
Receber o diagnóstico traz dúvidas sobre crescimento, desenvolvimento, puberdade e qualidade de vida, e, muitas vezes, também alívio, por finalmente entender a causa de algo que vinha sendo investigado havia anos.
A partir dele, é possível organizar um acompanhamento com cardiologista, endocrinologista pediátrico, geneticista e outros profissionais, conforme a necessidade de cada criança. Como muitas manifestações mudam ao longo da infância e da adolescência, as avaliações periódicas permitem identificar essas mudanças cedo e ajustar a conduta em cada fase.
A pesquisa também avança: hoje entendemos melhor como as alterações genéticas interferem no crescimento, e novas terapias direcionadas à via RAS/MAPK estão em estudo.
Nem toda criança baixa tem síndrome de Noonan, e nem toda criança com a síndrome terá as mesmas necessidades. Se o crescimento do seu filho levanta essa dúvida, vale conversar com quem o acompanha de perto, e, quando for o caso, buscar uma avaliação especializada.
Referências
1. Malaquias AC, Brasil AS, Pereira AC, Arnhold IJP, Mendonça BB, Bertola DR, et al. Growth standards of patients with Noonan and Noonan-like syndromes with mutations in the RAS/MAPK pathway. Am J Med Genet A. 2012;158A(11):2700-6.
2. Malaquias AC, Ferreira LV, Souza SC, Arnhold IJP, Mendonça BB, Jorge AAL. Síndrome de Noonan: do fenótipo à terapêutica com hormônio de crescimento. Arq Bras Endocrinol Metabol. 2008;52(5):800-8.
3. Malaquias AC, Jorge AAL. Activation of the MAPK pathway (RASopathies) and partial growth hormone insensitivity. Mol Cell Endocrinol. 2021;519:111040.
4. Malaquias AC, Noronha RM, Souza TTO, Homma TK, Funari MFA, Yamamoto GL, et al. Impact of growth hormone therapy on adult height in patients with PTPN11 mutations related to Noonan syndrome. Horm Res Paediatr. 2019;91(4):252-61.
5. Zenker M, Edouard T, Blair JC, Cappa M. Noonan syndrome: improving recognition and diagnosis. Arch Dis Child. 2022;107(12):1073-8.
6. Yart A, Edouard T. Noonan syndrome: an update on growth and development. Curr Opin Endocrinol Diabetes Obes. 2018;25(1):67-73.
7. Giacomozzi C, Deodati A, Shaikh MG, Ahmed SF, Cianfarani S. The impact of growth hormone therapy on adult height in Noonan syndrome: a systematic review. Horm Res Paediatr. 2015;83(3):167-76.
8. Stagi S, Ferrari V, Ferrari M, Priolo M, Tartaglia M. Inside the Noonan “universe”: literature review on growth, GH/IGF axis and rhGH treatment: facts and concerns. Front Endocrinol (Lausanne). 2022;13:951331.